
 办公网
 EN


当高血压等因素让心脏长期负重工作时,心肌细胞会逐渐增大,心室壁也可能随之增厚。这种心肌肥厚起初有助于应对额外负担,但持续的病理性肥厚可能损害心脏功能,增加心力衰竭的风险。心脏承受的压力,如何导致这样的疾病?TRPV2是参与这一过程的分子之一。它是心肌细胞膜上的一道“离子闸门”,对机械牵张等刺激敏感,能够让钙离子等进入细胞。已有动物研究提示,TRPV2参与压力负荷诱导的心肌肥厚。因此,找到能够精准调控这道“闸门”的分子工具,有助于揭示心肌肥厚的发生机制,并探索新的干预思路。
2026年9月27日,浙江大学基础医学院杨帆、徐丽臻团队与转化院梁平团队合作,在Advanced Science在线发表题为“An Extracellular Pore-Targeting Peptide Defines a Designable Allosteric Site in TRPV2”的研究论文。
该研究团队基于TRPV2离子通道的三维结构,利用优化热点中心设计策略(optimized hotspot-centric approach,OHCA),理性计算设计出靶向TRPV2胞外孔区的多肽抑制剂Depiv2。研究发现,Depiv2对TRPV2具有纳摩尔级抑制效力,并在所测试的其他离子通道中表现出超过五个数量级的选择性窗口。结构与功能研究进一步揭示,Depiv2并非简单“堵住”通道,而是主要通过负向变构调节,使TRPV2更倾向于稳定在关闭、不导电的状态。研究还发现,Depiv2能够减轻细胞及压力负荷小鼠模型中的心肌肥厚相关表型,为研究TRPV2的生理病理功能提供了新的选择性分子工具。
一、从发现天然配体到主动设计分子
TRPV2是瞬时受体电位(transient receptor potential,TRP)通道家族成员之一,是一种具有Ca²⁺通透性的非选择性阳离子通道,可参与机械牵张等刺激的感知。既往研究发现,在压力负荷诱导的心肌肥厚模型中,TRPV2表达升高;遗传敲除TRPV2可以减轻压力负荷诱导的左心室肥厚,提示其参与病理性心肌重塑。要进一步理解TRPV2在疾病中的作用,需要既高效、又具有良好选择性的分子工具。
自然界其实已经给出了一些启示:某些天然毒素多肽能够识别TRP通道的胞外孔区并改变其功能,说明这里是一个可以被外源分子抓住的位置。然而,天然毒素是漫长进化筛选的产物。能不能从发现天然配体走向主动设计分子,像工程师“画图纸”一样,根据目标通道的结构特点,为它量身定制一个调控分子?
二、从画图纸开始,为TRPV2定制多肽
研究团队以小鼠TRPV2的三维结构为基础,采用优化热点中心设计策略(OHCA),首先利用Rosetta计算平台,将不同天然氨基酸逐一“试装”到TRPV2胞外孔区,寻找有利的相互作用热点。计算结果显示,带正电荷的精氨酸具有较为有利的相互作用能,因此被选作主要“锚点”。在此基础上,研究人员进一步寻找能够承载这一关键热点的多肽骨架,并经过界面优化、实验筛选和亲和力成熟,最终获得了由38个氨基酸组成、含三对二硫键的多肽Depiv2。
Depiv2的设计充分利用了TRPV2胞外孔区的理化特征:该区域具有较丰富的负电荷,而Depiv2表面分布着多个带正电的氨基酸残基。在此基础上,氢键等相互作用进一步参与其中,共同形成多位点结合网络。后续结构与突变实验也表明,TRPV2胞外孔区的D590、E609等残基,以及Depiv2上的多个精氨酸等残基,对二者的结合和抑制作用十分重要。
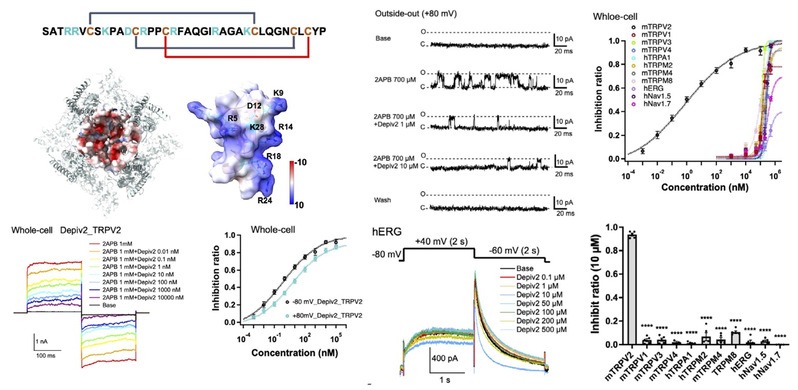
图1 Depiv2多肽选择性抑制TRPV2离子通道
三、锁得住,还要认得准
设计出来的Depiv2能否真正有效抑制TRPV2?膜片钳电生理实验给出了肯定的答案:Depiv2对小鼠TRPV2的半数抑制浓度(IC₅₀)约为0.95 nM,达到纳摩尔水平。在2-APB、Probenecid和CBD等不同激活条件下,以及存在细胞外Ca²⁺的相关实验条件下,Depiv2均表现出对TRPV2的有效抑制;对人源TRPV2,Depiv2同样表现出纳摩尔级抑制效力。
但对于一个用于研究离子通道功能的分子而言,“锁得住”还不够,还要“认得准”。 研究团队进一步检测了Depiv2对一组相关TRP通道以及代表性电压门控离子通道的作用,包括TRPV1、TRPV3、TRPV4、TRPA1、TRPM2、TRPM4、TRPM8,以及hERG、Nav1.5和Nav1.7等共10种非TRPV2离子通道。结果显示,与对小鼠TRPV2约0.95 nM的IC₅₀相比,Depiv2对这些受测通道的IC₅₀约为110–423 μM,在本研究所测试的离子通道范围内形成了超过五个数量级的选择性窗口。这使Depiv2成为研究TRPV2生理病理功能的一个具有较高选择性的分子工具。
四、不是塞住孔,而是给通道加上一把分子锁
Depiv2为什么能够抑制TRPV2?为回答这一问题,研究团队利用冷冻电镜解析了小鼠TRPV2–Depiv2复合物的三维结构,整体分辨率约为3.6 Å。结构显示,Depiv2结合在TRPV2的胞外孔区。有意思的是,它虽然守在“孔口”,却并不像瓶塞一样简单把孔道堵住。
Depiv2结合后,TRPV2孔区发生了一系列构象变化:选择性滤器有所收窄,胞内侧S6束交叉区域也发生收缩,使整个孔道更倾向于稳定在关闭、不导电的构象。如果把TRPV2想象成一道可以开关的“门”,Depiv2更像是从门外给它加上一把“分子锁”——不是站在门洞中央把通路“塞住”,而是从外侧“拉住”与门控相关的结构,让这道门更不容易打开。
单通道电生理实验进一步支持了这一机制:Depiv2显著降低TRPV2的开放概率,同时使单通道电导有所下降。结合结构与功能数据,研究团队认为,Depiv2的抑制作用以负向变构调节为主,通过孔区构象重塑使通道偏向关闭状态;与此同时,选择性滤器的适度收窄也会在一定程度上限制离子通透。 换句话说,这把分子锁主要调控的是“门怎么开”,而不只是“门洞有没有被堵住”。
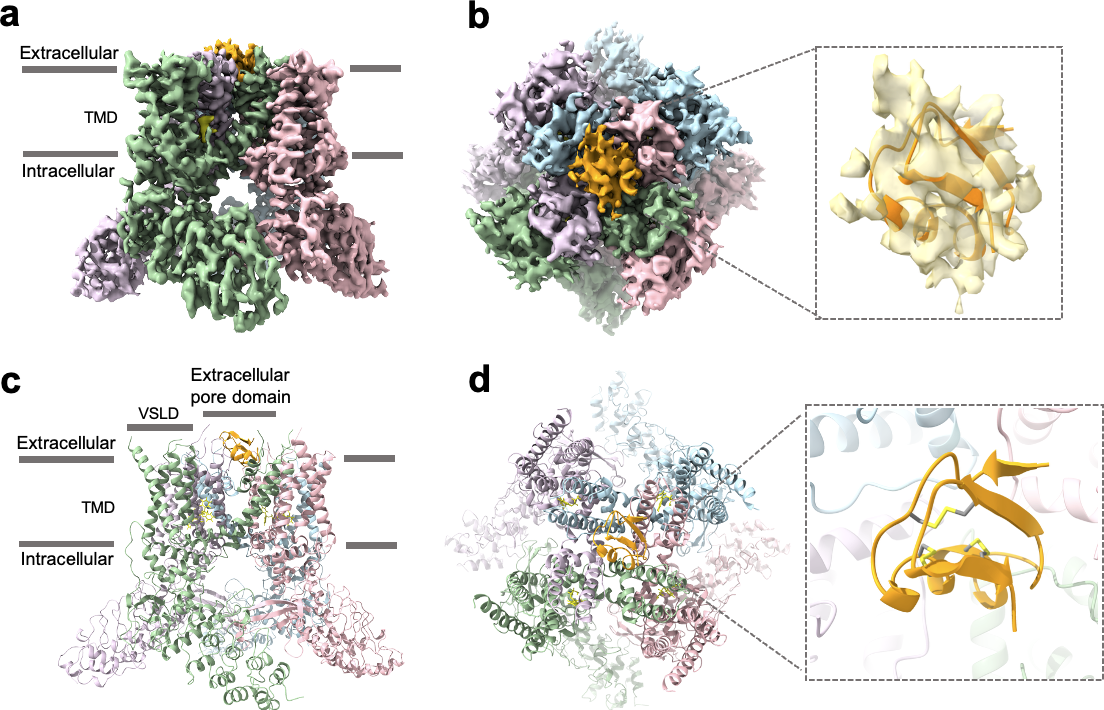
图2 Depiv2靶向TRPV2胞外孔区的结合与调控机制。 设计多肽Depiv2(橙色)结合于TRPV2胞外孔区,通过负向变构调节使通道更倾向于稳定在关闭、不导电状态,同时伴随一定程度的离子通透降低。
五、从离子通道到疾病模型
有了这样一个具有较高选择性的TRPV2调控工具,研究团队进一步利用Depiv2探究TRPV2在病理性心肌肥厚中的作用。
在苯肾上腺素(phenylephrine,PE)诱导的乳鼠心室肌细胞肥大模型中,Depiv2能够浓度依赖性地降低肥大标志基因 Nppa和 Nppb的表达,并减轻PE诱导的心肌细胞面积增大。 随后,研究团队又在主动脉缩窄(transverse aortic constriction,TAC)诱导的压力负荷性心肌肥厚小鼠模型中进行了验证。TAC小鼠出现射血分数下降、心室扩大、心脏增大、心重/体重比升高以及心肌细胞横截面积增加等改变;给予Depiv2后,多项心肌肥厚相关表型得到不同程度的减轻,同时 Nppa、Nppb等肥大标志基因的升高也受到抑制。
从离子通道到心肌细胞,再到动物模型,这些结果进一步支持了TRPV2与病理性心肌肥厚之间的联系,也显示出Depiv2作为TRPV2选择性抑制剂的研究价值。
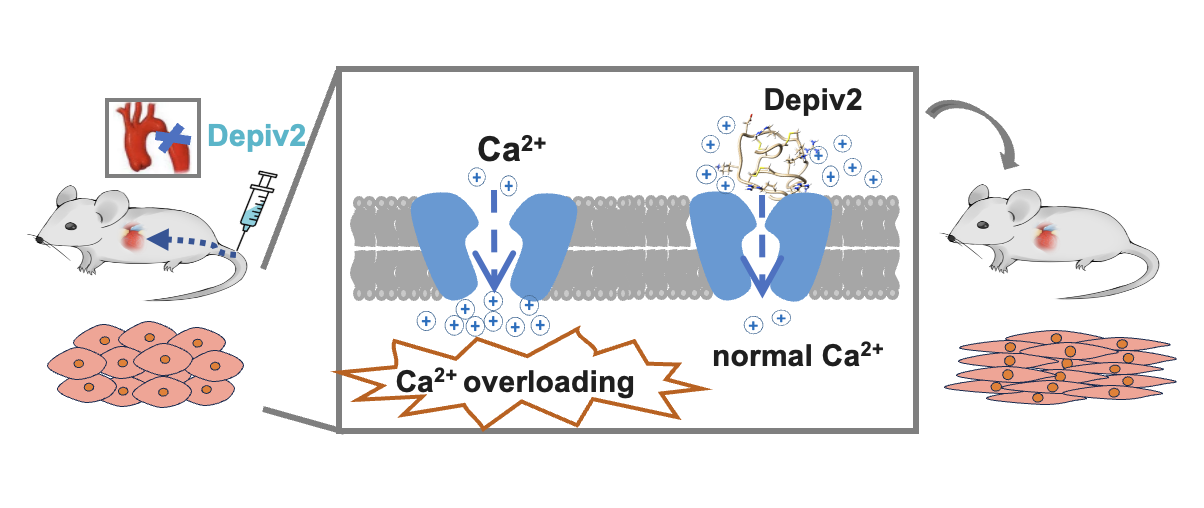
图3 Depiv2调控TRPV2并减轻心肌肥厚相关表型。 Depiv2靶向TRPV2胞外孔区并抑制其通道活性,在细胞及压力负荷小鼠模型中减轻心肌肥厚相关表型。
六、从“碰运气”到“画图纸”
这项工作的意义,并不仅在于获得了一个新的TRPV2抑制多肽。过去,天然毒素等研究已经告诉我们,TRP通道的胞外孔区可以被抓住;这项研究则进一步向前迈了一步:能不能主动设计一个分子去抓住它?Depiv2的设计与实验验证表明,通过寻找关键结合热点并围绕这些热点开展结构导向设计,可以获得兼具纳摩尔级效力、较高选择性和明确作用机制的TRPV2调控多肽,从而将TRPV2胞外孔区进一步确立为一个可设计的变构调控位点。
杨帆、梁平、徐丽臻为该论文共同通讯作者,竺爱琴、王洪坤、王嘉薇为共同第一作者。本研究由浙江大学医学院附属第一医院肾脏病中心、浙江大学医学院生物物理系、良渚实验室、浙江大学转化医学研究院、中国科学院杭州医学研究所、杭州医学院、新疆医科大学等单位合作完成。
本研究获得国家自然科学基金(32571328、32421001、32122040、31971040、82370354),浙江省自然科学基金(LR20C050002),“领雁”研发攻关计划(2025C02080、2024C03155),国家科技重大专项——慢性非传染性疾病防治(2024ZD0521500、2024ZD0521502)等项目资助。

